Die Systemvalidierung in der pharmazeutischen Industrie ist ein entscheidender Prozess, um sicherzustellen, dass computergestützte Systeme für ihren Verwendungszweck geeignet sind und den aktuellen behördlichen Anforderungen entsprechen. Dies ist eine verbindliche Anforderung der cGMP (Current Good Manufacturing Practices) und für das Qualitätsmanagement der hergestellten Produkte unerlässlich. Jedes computergestützte System, das die Patientensicherheit, die Produktqualität und die Datenintegrität beeinflussen könnte, muss ordnungsgemäß validiert werden.
Lesen Sie weiter oder hören Sie sich unseren KI-Podcast an:
Die Validierung zielt darauf ab, auf bestehenden bewährten Praktiken der Branche auf effiziente und wirksame Weise aufzubauen. Dabei geht es darum, durch belegte Beweise dass jedes computergestützte System stets die erwarteten Ergebnisse liefert. Zu den wichtigsten regulatorischen Anforderungen und Richtlinien, die die Validierung in dieser Branche regeln, gehören die GxP-Vorschriften (Good Practice), EudraLex Band 4, Anhang 11 zu computergestützten Systemen, die Vorschrift 21 CFR Part 11 der US-amerikanischen FDA zu elektronischen Aufzeichnungen und elektronischen Signaturen sowie der ISPE-GAMP-Leitfaden: Ein risikobasierter Ansatz für konforme GxP-computergestützte Systeme (GAMP 5). GAMP 5 bietet beispielsweise praktische Anleitungen, schafft eine einheitliche Terminologie und fördert einen auf bewährten Praktiken basierenden Ansatz für den Systemlebenszyklus.
Ein computergestütztes System in diesem Zusammenhang, wie beispielsweise MES- oder EBR-Systeme von Accevo, ist eine Kombination aus Software- und Hardwarekomponenten, die gemeinsam bestimmte Funktionen erfüllen. Die Anwendungssoftware sollte validiert werden, während die zugrunde liegende IT-Infrastruktur qualifiziert werden sollte. Wenn ein computergestütztes System einen manuellen Arbeitsschritt ersetzt, darf es weder die Produktqualität, die Prozesskontrolle noch die Qualitätssicherung beeinträchtigen, noch darf es das Gesamtrisiko des Prozesses erhöhen.
Das V-Modell in der Systemvalidierung
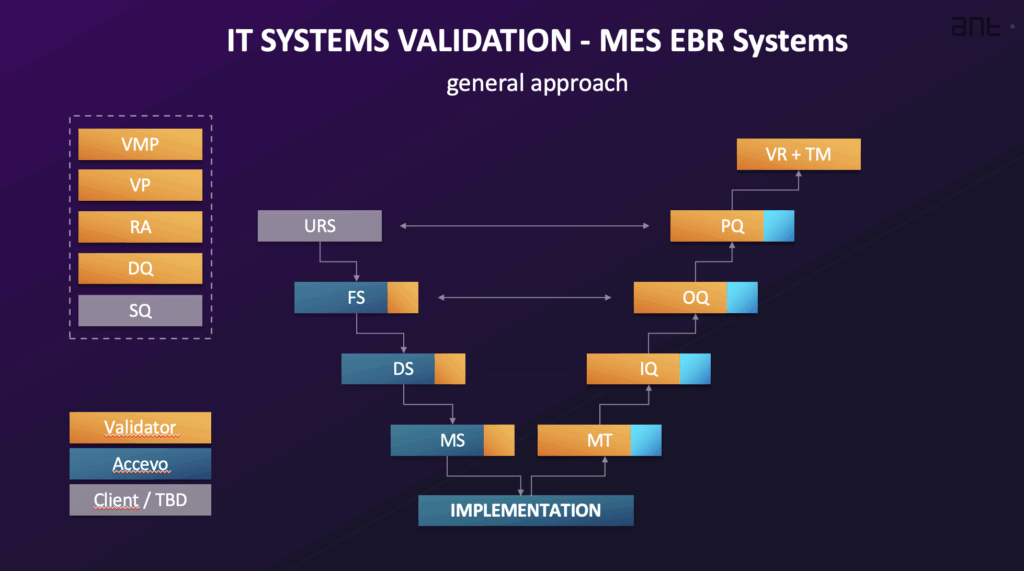
Der allgemeine Ansatz zur Validierung eines computergestützten Systems wie MES oder EBR sieht vor, die Validierungsmaßnahmen in die Implementierung des Systems zu integrieren, wobei in der Regel ein Systemlebenszyklus. Dieser Lebenszyklus umfasst häufig Phasen wie Planung und Spezifikation, Entwurf und Entwicklung, Verifizierung, Betrieb und Außerbetriebnahme. Der Validierungsaufwand richtet sich nach der Komplexität des Systems (Kategorisierung) und dem mit dem festgelegten Verwendungszweck verbundenen Risiko (cGxP-Kritikalität). Der Validierungsprozess wird häufig anhand eines V-Modell.
Zu den typischen Validierungsmaßnahmen und der dazugehörigen Dokumentation gehören:
- Validierungs-Masterplan (VMP): Ein grundlegendes Dokument, das einen Überblick über die geplanten Validierungs- und Qualifizierungsmaßnahmen gibt und den Umfang, den Rahmen, die Standards des Qualitätsmanagementsystems, die Rollen und Zuständigkeiten, den Ansatz sowie die zu erbringenden Leistungen im Rahmen der Validierung definiert.
- Validierungsplan (VP): Beschreibt die spezifischen Aktivitäten und Ergebnisse, die für die Implementierung und den Betrieb des Systems erforderlich sind, enthält eine detaillierte Planung, definiert Zuständigkeiten und listet die erforderlichen Unterlagen auf. Es liefert den Nachweis, dass die Validierungsmaßnahmen systematisch und kontrolliert durchgeführt werden.
- Anforderungsspezifikation (URS): Dokumentiert die geschäftlichen Bedürfnisse und Anforderungen an systemgesteuerte Prozesse. Es legt fest, welche Funktionen das System erfüllen muss. Die URS umfasst allgemeine Anforderungen, gesetzliche Anforderungen (wie beispielsweise zur Datenintegrität, zum Prüfpfad und zur Sicherheit) sowie funktionale und prozessbezogene Anforderungen. Sie sollte eine Liste der Stellen enthalten, an denen elektronische Aufzeichnungen und Signaturen verwendet werden und die rechtliche Auswirkungen haben. Die Anforderungen sind eindeutig identifizierbar.
- Risikoanalyse (RA): Ein systematischer Prozess, bei dem häufig Methoden wie die vereinfachte FMEA (Failure Mode and Effects Analysis) auf der Grundlage der GAMP-5-Empfehlungen zum Einsatz kommen, um Risiken über den gesamten Lebenszyklus des Systems hinweg zu bewerten, zu kontrollieren, zu kommunizieren und zu überprüfen. Dabei werden die GxP-Relevanz des Systems, die Datenintegrität und die Auswirkungen auf Qualitätsprozesse bewertet, einschließlich der Festlegung von Korrekturmaßnahmen. Validierungsmaßnahmen basieren häufig auf den Ergebnissen der Risikoanalyse.
- Funktionsspezifikation (FS) und Software-/Hardware-Entwurfspezifikationen (DS): Das FS beschreibt die Systemfunktionen und -module, mit denen die in der URS definierten Anforderungen erfüllt werden. Das DS dokumentiert den Aufbau eines Systems, einschließlich Struktur, Algorithmen, Logik, Datenformate und Schnittstellenbeschreibungen. Das DS enthält zudem Konfigurations- sowie Hardware- und Software-Entwurfsspezifikationen. Das FS wird auf der Grundlage des URS und etwaiger Angebotsunterlagen erstellt und bildet die Grundlage für Funktionstests. Die Designqualifizierung (DQ) umfasst die Prüfung der Projektdokumentation, um zu bewerten, ob das System gemäß den GMP-/GAMP-Vorgaben entworfen wurde.
- Lieferantenqualifizierung (SQ): Es wird geprüft, ob der Lieferant ein qualitativ hochwertiges Produkt oder eine qualitativ hochwertige Dienstleistung bereitstellen kann, die gesetzlichen Anforderungen erfüllt, über angemessene Qualitätsverfahren verfügt und die Implementierung, den Support sowie Aktualisierungen gewährleisten kann.
- Installationsqualifizierung (IQ): Überprüft die dokumentierte Installation und Konfiguration aller Systemkomponenten – sowohl der Hardware als auch der Software – gemäß den Spezifikationen. Dazu gehört die Überprüfung der korrekten Installation und Konfiguration.
- Betriebsqualifizierung (OQ): Bestätigt, dass das System wie in der Funktionsspezifikation beschrieben funktioniert. Bei der OQ werden die wichtigsten Systemfunktionen geprüft, insbesondere diejenigen, die kritische Daten verwalten, wobei sowohl positive als auch negative Testergebnisse berücksichtigt werden. Die Prüfung sollte auch die regulatorischen Anforderungen an elektronische Aufzeichnungen und Signaturen umfassen. Die OQ wird in der Regel in einer Validierungsumgebung durchgeführt.
- Leistungsqualifizierung (PQ): Überprüft und dokumentiert, dass die Benutzeranforderungen erfüllt sind. Bei der PQ-Prüfung wird der gesamte vom System verwaltete Prozess gemäß der Definition in der URS getestet. PQ-Prüfungen werden häufig in der Produktionsumgebung unter Verwendung realer Daten durchgeführt.
- Rückverfolgbarkeitsmatrix (TM): Ordnet alle technischen Anforderungen aus der URS den entsprechenden Abschnitten der Konstruktionsunterlagen und Prüfverfahren (IQ/OQ/PQ) zu. Ziel ist es, zu überprüfen, ob das System alle in der URS definierten Anforderungen erfüllt. Es verdeutlicht den Zusammenhang zwischen den Anwendervorgaben und den erfolgreich durchgeführten Prüfungen.
- Validierungszusammenfassungsbericht (VSR): Ein Dokument, das am Ende des Validierungsprozesses erstellt wird und alle geplanten Aktivitäten und Ergebnisse zusammenfasst. Es analysiert die erhobenen Daten, berichtet über Testergebnisse (einschließlich Nichtkonformitäten), bestätigt, dass die Aktivitäten wie geplant durchgeführt wurden, bewertet die Testergebnisse anhand der Abnahmekriterien und enthält eine eindeutige Erklärung, dass das System verifiziert und für den Betrieb freigegeben ist. Die Rückverfolgbarkeitsmatrix wird in der Regel als Anhang beigefügt.
Wer führt die Validierung durch?
Die Validierung wird von verschiedenen Rollen durchgeführt, darunter die Prozessverantwortlicher (verantwortlich für Unternehmensprozesse, die Prüfung von Validierungsunterlagen, das Änderungsmanagement), Systemverantwortlicher (zuständig für technische Belange, Infrastruktur, Genehmigung von Bühnen), Qualitätsabteilung (zuständig für Qualitätsfragen, die Überprüfung/Freigabe bestimmter Arbeitsergebnisse, die Sicherstellung der Einhaltung von Vorschriften), Projektleiter (Gesamtverantwortung für die Bereitstellung der Lösung, Überprüfung der Ergebnisse) sowie die Lieferant (bietet Systemimplementierung, Beratungsleistungen und Tests an).
Aufrechterhaltung der Validierung über den gesamten Systemlebenszyklus hinweg
Die Validierung ist nicht nur eine einmalige Maßnahme bei der Einführung. Die Aufrechterhaltung der validierter Zustand während der gesamten Betriebsdauer des Systems und bis hin zu seiner Außerbetriebnahme ist ebenfalls von entscheidender Bedeutung. Zu den Aktivitäten in diesen Phasen gehören die Übergabe, das Support-Management, die Leistungsüberwachung, das Störungsmanagement, CAPA, das Änderungsmanagement, Reparaturen, regelmäßige Überprüfungen, Datensicherung und -wiederherstellung, Geschäftskontinuität, Sicherheitsmanagement, Systemadministration, Datenmigration sowie die Außerbetriebnahme bzw. Entsorgung des Systems.
Ein computergestütztes System ist in diesem Zusammenhang eine Gesamtheit aus Software- und Hardwarekomponenten, die gemeinsam bestimmte Funktionen erfüllen. Die Anwendungssoftware sollte validiert werden, während die zugrunde liegende IT-Infrastruktur qualifiziert werden sollte. Wenn ein computergestütztes System einen manuellen Vorgang ersetzt, darf es weder die Produktqualität, die Prozesskontrolle noch die Qualitätssicherung beeinträchtigen, noch darf es das Gesamtrisiko des Prozesses erhöhen.
Der allgemeine Ansatz zur Validierung eines computergestützten Systems integriert Validierungsaktivitäten in die Implementierung des Systems und folgt dabei in der Regel einem Systemlebenszyklus. Dieser Lebenszyklus umfasst häufig Phasen wie Planung und Spezifikation, Entwurf und Entwicklung, Verifizierung, Betrieb und Außerbetriebnahme. Der Validierungsaufwand richtet sich nach der Komplexität des Systems (Kategorisierung) und dem mit dem festgelegten Verwendungszweck verbundenen Risiko (cGxP-Kritikalität). Der Validierungsprozess wird häufig anhand eines V-Modells dargestellt.
Zu den typischen Validierungsmaßnahmen und der dazugehörigen Dokumentation gehören:
- Validierungs-Masterplan (VMP): Ein grundlegendes Dokument, das einen Überblick über die geplanten Validierungs- und Qualifizierungsmaßnahmen gibt und den Umfang, den Rahmen, die Standards des Qualitätsmanagementsystems, die Rollen und Zuständigkeiten, den Ansatz sowie die zu erbringenden Leistungen im Rahmen der Validierung definiert.
- Validierungsplan (VP): Beschreibt die spezifischen Aktivitäten und Ergebnisse, die für die Implementierung und den Betrieb des Systems erforderlich sind, enthält eine detaillierte Planung, definiert Zuständigkeiten und listet die erforderlichen Unterlagen auf. Es liefert den Nachweis, dass die Validierungsmaßnahmen systematisch und kontrolliert durchgeführt werden.
- Anforderungsspezifikation (URS): Dokumentiert die geschäftlichen Bedürfnisse und Anforderungen an systemgesteuerte Prozesse. Es legt fest, welche Funktionen das System erfüllen muss. Die URS umfasst allgemeine Anforderungen, gesetzliche Anforderungen (wie beispielsweise zur Datenintegrität, zum Prüfpfad und zur Sicherheit) sowie funktionale und prozessbezogene Anforderungen. Sie sollte eine Liste der Stellen enthalten, an denen elektronische Aufzeichnungen und Signaturen verwendet werden und die rechtliche Auswirkungen haben. Die Anforderungen sind eindeutig identifizierbar.
- Risikoanalyse (RA): Ein systematischer Prozess, bei dem häufig Methoden wie die vereinfachte FMEA (Failure Mode and Effects Analysis) auf der Grundlage der GAMP-5-Empfehlungen zum Einsatz kommen, um Risiken über den gesamten Lebenszyklus des Systems hinweg zu bewerten, zu kontrollieren, zu kommunizieren und zu überprüfen. Dabei werden die GxP-Relevanz des Systems, die Datenintegrität und die Auswirkungen auf Qualitätsprozesse bewertet, einschließlich der Festlegung von Korrekturmaßnahmen. Validierungsmaßnahmen basieren häufig auf den Ergebnissen der Risikoanalyse.
- Funktionsspezifikation (FS) und Software-/Hardware-Entwurfspezifikationen (DS): Das FS beschreibt die Systemfunktionen und -module, mit denen die in der URS definierten Anforderungen erfüllt werden. Das DS dokumentiert den Aufbau eines Systems, einschließlich Struktur, Algorithmen, Logik, Datenformate und Schnittstellenbeschreibungen. Das DS enthält zudem Konfigurations- sowie Hardware- und Software-Entwurfsspezifikationen. Das FS wird auf der Grundlage des URS und etwaiger Angebotsunterlagen erstellt und bildet die Grundlage für Funktionstests. Die Designqualifizierung (DQ) umfasst die Prüfung der Projektdokumentation, um zu bewerten, ob das System gemäß den GMP-/GAMP-Vorgaben entworfen wurde.
- Lieferantenqualifizierung (SQ): Es wird geprüft, ob der Lieferant ein qualitativ hochwertiges Produkt oder eine qualitativ hochwertige Dienstleistung bereitstellen kann, die gesetzlichen Anforderungen erfüllt, über angemessene Qualitätsverfahren verfügt und die Implementierung, den Support sowie Aktualisierungen gewährleisten kann.
- Installationsqualifizierung (IQ): Überprüft die dokumentierte Installation und Konfiguration aller Systemkomponenten – sowohl der Hardware als auch der Software – gemäß den Spezifikationen. Dazu gehört die Überprüfung der korrekten Installation und Konfiguration.
- Betriebsqualifizierung (OQ): Bestätigt, dass das System wie in der Funktionsspezifikation beschrieben funktioniert. Bei der OQ werden die wichtigsten Systemfunktionen geprüft, insbesondere diejenigen, die kritische Daten verwalten, wobei sowohl positive als auch negative Testergebnisse berücksichtigt werden. Die Prüfung sollte auch die regulatorischen Anforderungen an elektronische Aufzeichnungen und Signaturen umfassen. Die OQ wird in der Regel in einer Validierungsumgebung durchgeführt.
- Leistungsqualifizierung (PQ): Überprüft und dokumentiert, dass die Benutzeranforderungen erfüllt sind. Bei der PQ-Prüfung wird der gesamte vom System verwaltete Prozess gemäß der Definition in der URS getestet. PQ-Prüfungen werden häufig in der Produktionsumgebung unter Verwendung realer Daten durchgeführt.
- Rückverfolgbarkeitsmatrix (TM): Ordnet alle technischen Anforderungen aus der URS den entsprechenden Abschnitten der Konstruktionsunterlagen und Prüfverfahren (IQ/OQ/PQ) zu. Ziel ist es, zu überprüfen, ob das System alle in der URS definierten Anforderungen erfüllt. Es verdeutlicht den Zusammenhang zwischen den Anwendervorgaben und den erfolgreich durchgeführten Prüfungen.
- Validierungszusammenfassungsbericht (VSR): Ein Dokument, das am Ende des Validierungsprozesses erstellt wird und alle geplanten Aktivitäten und Ergebnisse zusammenfasst. Es analysiert die erhobenen Daten, berichtet über Testergebnisse (einschließlich Nichtkonformitäten), bestätigt, dass die Aktivitäten wie geplant durchgeführt wurden, bewertet die Testergebnisse anhand der Abnahmekriterien und enthält eine eindeutige Erklärung, dass das System verifiziert und für den Betrieb freigegeben ist. Die Rückverfolgbarkeitsmatrix wird in der Regel als Anhang beigefügt.
Das Fazit
Die Validierung wird von verschiedenen Verantwortlichen durchgeführt, darunter der Prozessverantwortliche (zuständig für den Unternehmensprozess, die Prüfung der Validierungsunterlagen und das Änderungsmanagement), den Systemverantwortlichen (zuständig für technische Fragen, die Infrastruktur und die Freigabe von Phasen), die Qualitätsabteilung (zuständig für Qualitätsfragen, die Prüfung und Freigabe spezifischer Ergebnisse sowie die Sicherstellung der Konformität), den Projektmanager (Gesamtverantwortung für die Bereitstellung der Lösung sowie die Prüfung der Ergebnisse) und den Lieferanten (er sorgt für die Systemimplementierung, Beratungsleistungen und Tests).
Die Validierung ist nicht nur eine einmalige Maßnahme bei der Implementierung. Es ist ebenfalls von entscheidender Bedeutung, den validierten Zustand während der gesamten Betriebsdauer des Systems und bis in die Stilllegungsphase hinein aufrechtzuerhalten. Zu den Aktivitäten in diesen Phasen gehören die Übergabe, das Support-Management, die Leistungsüberwachung, das Störungsmanagement, CAPA, das Änderungsmanagement, Reparaturen, regelmäßige Überprüfungen, Sicherung und Wiederherstellung, Geschäftskontinuität, Sicherheitsmanagement, Systemadministration, Datenmigration sowie die Außerbetriebnahme und Entsorgung des Systems.
Gut zu wissen! In der pharmazeutischen Industrie besteht die Möglichkeit, computergestützte Systeme wie OEE ohne Validierung zu implementieren, um lokale, nicht kritische Systeme zu unterstützen. Weitere Informationen finden Sie hier: Wie implementiert man ein OEE-Überwachungssystem ohne Validierung in 3 Monaten? - Fallstudie.
Siehe auch:
