La convalida dei sistemi nell’industria farmaceutica è un processo fondamentale per garantire che i sistemi informatici siano idonei all’uso previsto e soddisfino i requisiti normativi vigenti. Si tratta di un requisito obbligatorio delle cGMP (buone pratiche di fabbricazione attuali) ed è essenziale per la gestione della qualità dei prodotti fabbricati. Qualsiasi sistema informatizzato che possa influire sulla sicurezza dei pazienti, sulla qualità dei prodotti e sull’integrità dei dati deve essere adeguatamente convalidato.
Continua a leggere o ascolta il nostro podcast sull'intelligenza artificiale:
La convalida mira a basarsi sulle buone pratiche esistenti nel settore in modo efficiente ed efficace. Consiste nel dimostrare, attraverso prove documentate che ogni sistema informatizzato produca costantemente i risultati attesi. Tra i principali requisiti normativi e le linee guida che regolano la convalida in questo settore figurano le normative GxP (Good Practice), l’EudraLex Volume 4, l’Allegato 11 sui sistemi informatizzati, il 21 CFR Parte 11 della FDA statunitense sui registri elettronici e le firme elettroniche, e la Guida GAMP dell’ISPE: Un approccio basato sul rischio per sistemi informatizzati conformi alle norme GxP (GAMP 5). La GAMP 5, ad esempio, fornisce indicazioni pratiche, definisce un linguaggio comune e promuove un approccio basato sul ciclo di vita del sistema secondo le buone pratiche.
In questo contesto, un sistema informatizzato, come ad esempio i sistemi MES o EBR di Accevo, è un insieme di componenti software e hardware che, insieme, svolgono determinate funzionalità. Il software applicativo deve essere convalidato, mentre l’infrastruttura informatica sottostante deve essere qualificata. Se un sistema informatizzato sostituisce un’operazione manuale, non deve compromettere la qualità del prodotto, il controllo del processo o la garanzia della qualità, né deve aumentare il rischio complessivo del processo.
Il modello a V nella validazione dei sistemi
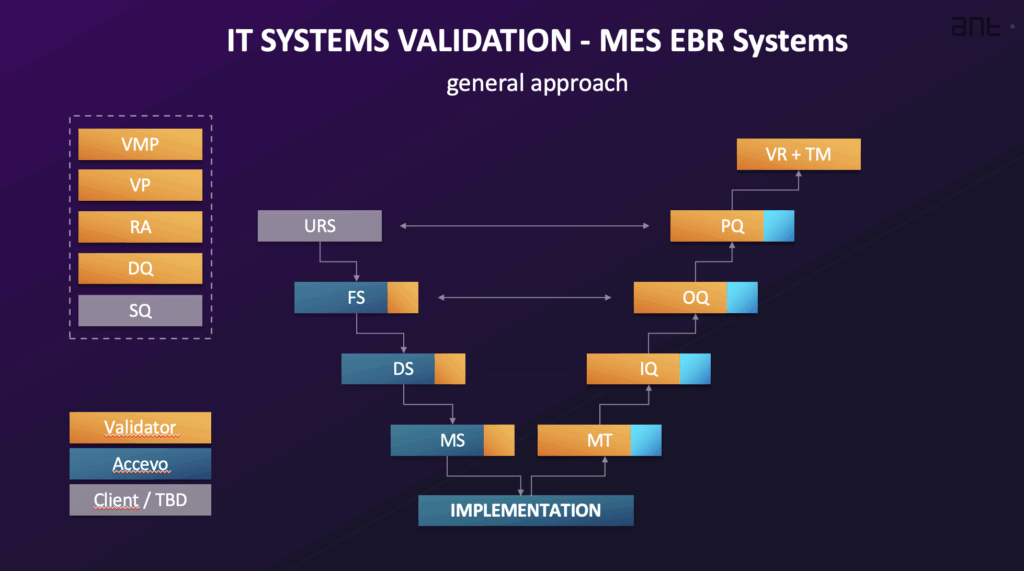
L'approccio generale alla convalida di un sistema informatizzato come il MES o l'EBR integra le attività di convalida con l'implementazione del sistema, seguendo in genere un Ciclo di vita del sistema. Questo ciclo di vita comprende spesso fasi quali Pianificazione e definizione delle specifiche, Progettazione e sviluppo, Verifica, Esercizio e Messa fuori servizio. Il livello di impegno richiesto per la convalida è commisurato alla complessità del sistema (categorizzazione) e al rischio associato all’uso previsto specificato (criticità cGxP). Il processo di convalida viene spesso rappresentato utilizzando un Modello a V.
Le attività di convalida tipiche e la relativa documentazione comprendono:
- Piano generale di convalida (VMP): Un documento di riferimento che fornisce una panoramica delle attività di convalida e qualificazione previste, definendone l'ambito di applicazione, il quadro di riferimento, gli standard del sistema di qualità, i ruoli e le responsabilità, l'approccio e i risultati attesi per la convalida.
- Piano di convalida (VP): Descrive le attività specifiche e i risultati attesi necessari per l’implementazione e la gestione del sistema, fornendo una pianificazione dettagliata, definendo le responsabilità ed elencando la documentazione necessaria. Dimostra che le attività di convalida saranno sistematiche e controllate.
- Specifiche dei requisiti utente (URS): Documenta le esigenze aziendali e i requisiti relativi ai processi controllati dal sistema. Specifica ciò che il sistema deve eseguire. L'URS comprende requisiti generali, requisiti normativi (come quelli relativi all'integrità dei dati, alla tracciabilità e alla sicurezza) e requisiti funzionali e di processo. Dovrebbe includere un elenco delle aree in cui vengono utilizzati documenti e firme elettroniche e che hanno un impatto normativo. I requisiti sono identificabili in modo univoco.
- Analisi dei rischi (RA): Un processo sistematico, che spesso si avvale di metodi quali la FMEA semplificata (Analisi delle modalità di guasto e dei loro effetti) basata sulle raccomandazioni del GAMP 5, finalizzato a valutare, controllare, comunicare e riesaminare i rischi durante l’intero ciclo di vita del sistema. Esso valuta la rilevanza del sistema in termini di GxP, l’integrità dei dati e l’impatto sui processi di qualità, compresa la definizione delle azioni correttive. Le attività di convalida si basano spesso sulle conclusioni dell’analisi dei rischi.
- Specifiche funzionali (FS) e specifiche di progettazione software/hardware (DS): Il FS descrive le funzioni e i moduli del sistema utilizzati per soddisfare i requisiti definiti nell’URS. Il DS documenta le modalità di realizzazione di un sistema, incluse la struttura, gli algoritmi, la logica, i formati dei dati e le descrizioni delle interfacce. Il DS include inoltre le specifiche di configurazione e di progettazione hardware e software. L’FS viene redatto sulla base dell’URS e di eventuali documenti di proposta e costituisce la base per i test di funzionalità. La Qualificazione del Progetto (DQ) comporta la valutazione della documentazione di progetto per verificare se il sistema sia stato progettato in conformità alle norme GMP/GAMP.
- Qualificazione dei fornitori (SQ): Valuta se il fornitore sia in grado di offrire un prodotto o un servizio di alta qualità, di soddisfare i requisiti normativi, di disporre di procedure di qualità adeguate e di gestire l'implementazione, l'assistenza e gli aggiornamenti.
- Qualificazione dell'installazione (IQ): Verifica l'installazione e la configurazione documentate di tutti i componenti del sistema, sia hardware che software, in conformità alle specifiche. Ciò comprende la verifica della corretta installazione e configurazione.
- Qualificazione operativa (OQ): Conferma che il sistema funziona come descritto nelle specifiche funzionali. L’OQ verifica le funzioni più critiche del sistema, in particolare quelle relative alla gestione dei dati critici, e comprende risultati di test sia positivi che negativi. Dovrebbe includere la verifica dei requisiti normativi relativi alle registrazioni e alle firme elettroniche. L’OQ viene solitamente eseguito in un ambiente di validazione.
- Qualificazione delle prestazioni (PQ): Verifica e documenta che i requisiti dell'utente siano soddisfatti. I test PQ verificano il processo complessivo gestito dal sistema, come definito nell'URS. I test PQ vengono spesso eseguiti nell'ambiente di produzione utilizzando dati reali.
- Matrice di tracciabilità (TM): Mappa tutti i requisiti tecnici contenuti nell'URS alle sezioni corrispondenti dei documenti di progettazione e delle procedure di collaudo (IQ/OQ/PQ). Il suo obiettivo è verificare che il sistema soddisfi tutti i requisiti definiti nell'URS. Dimostra la correlazione tra i requisiti degli utenti e i test eseguiti con esito positivo.
- Rapporto di sintesi sulla convalida (VSR): Documento redatto al termine del processo di convalida che riassume tutte le attività pianificate e i risultati attesi. Esso analizza i dati raccolti, riporta i risultati delle prove (comprese le non conformità), conferma che le attività siano state eseguite come pianificato, valuta i risultati delle prove rispetto ai criteri di accettazione e attesta chiaramente che il sistema è stato verificato e rilasciato per l’uso operativo. La matrice di tracciabilità è solitamente inclusa come allegato.
Chi effettua la convalida?
La convalida viene effettuata da diversi soggetti, tra cui il Responsabile del processo (responsabile dei processi aziendali, della revisione dei documenti di convalida e della gestione delle modifiche), Titolare del sistema (responsabile delle questioni tecniche, delle infrastrutture e dell'approvazione delle fasi), Unità di qualità (responsabile delle questioni relative alla qualità, della revisione e dell’approvazione di specifici risultati finali, della verifica della conformità), Responsabile di progetto (responsabilità generale per la realizzazione della soluzione, la verifica dei risultati finali) e il Fornitore (offre servizi di implementazione di sistemi, consulenza e collaudo).
Garantire la convalida durante l'intero ciclo di vita del sistema
La convalida non è solo un’attività una tantum da svolgere in fase di implementazione. Il mantenimento della stato convalidato anche durante il ciclo di vita operativo del sistema e nella fase di dismissione è fondamentale. Le attività previste in queste fasi comprendono il passaggio di consegne, la gestione del supporto, il monitoraggio delle prestazioni, la gestione degli incidenti, le azioni correttive e preventive (CAPA), la gestione delle modifiche, le riparazioni, le revisioni periodiche, il backup e il ripristino, la continuità operativa, la gestione della sicurezza, l'amministrazione del sistema, la migrazione dei dati e la dismissione/smaltimento del sistema.
In questo contesto, per “sistema informatizzato” si intende un insieme di componenti software e hardware che, insieme, svolgono determinate funzionalità. Il software applicativo deve essere convalidato, mentre l’infrastruttura informatica sottostante deve essere qualificata. Se un sistema informatizzato sostituisce un’operazione manuale, non deve compromettere la qualità del prodotto, il controllo del processo o la garanzia della qualità, né deve aumentare il rischio complessivo del processo.
L'approccio generale alla convalida di un sistema informatizzato integra le attività di convalida con l'implementazione del sistema, seguendo in genere un ciclo di vita del sistema. Tale ciclo di vita comprende spesso fasi quali Pianificazione e Specificazione, Progettazione e Sviluppo, Verifica, Funzionamento e Messa fuori servizio. Il livello di impegno richiesto per la convalida è commisurato alla complessità del sistema (categorizzazione) e al rischio associato all’uso previsto specificato (criticità cGxP). Il processo di convalida viene spesso rappresentato utilizzando un modello a V.
Le attività di convalida tipiche e la relativa documentazione comprendono:
- Piano generale di convalida (VMP): Un documento di riferimento che fornisce una panoramica delle attività di convalida e qualificazione previste, definendone l'ambito di applicazione, il quadro di riferimento, gli standard del sistema di qualità, i ruoli e le responsabilità, l'approccio e i risultati attesi per la convalida.
- Piano di convalida (VP): Descrive le attività specifiche e i risultati attesi necessari per l’implementazione e la gestione del sistema, fornendo una pianificazione dettagliata, definendo le responsabilità ed elencando la documentazione necessaria. Dimostra che le attività di convalida saranno sistematiche e controllate.
- Specifiche dei requisiti utente (URS): Documenta le esigenze aziendali e i requisiti relativi ai processi controllati dal sistema. Specifica ciò che il sistema deve eseguire. L'URS comprende requisiti generali, requisiti normativi (come quelli relativi all'integrità dei dati, alla tracciabilità e alla sicurezza) e requisiti funzionali e di processo. Dovrebbe includere un elenco delle aree in cui vengono utilizzati documenti e firme elettroniche e che hanno un impatto normativo. I requisiti sono identificabili in modo univoco.
- Analisi dei rischi (RA): Un processo sistematico, che spesso si avvale di metodi quali la FMEA semplificata (Analisi delle modalità di guasto e dei loro effetti) basata sulle raccomandazioni del GAMP 5, finalizzato a valutare, controllare, comunicare e riesaminare i rischi durante l’intero ciclo di vita del sistema. Esso valuta la rilevanza del sistema in termini di GxP, l’integrità dei dati e l’impatto sui processi di qualità, compresa la definizione delle azioni correttive. Le attività di convalida si basano spesso sulle conclusioni dell’analisi dei rischi.
- Specifiche funzionali (FS) e specifiche di progettazione software/hardware (DS): Il FS descrive le funzioni e i moduli del sistema utilizzati per soddisfare i requisiti definiti nell’URS. Il DS documenta le modalità di realizzazione di un sistema, incluse la struttura, gli algoritmi, la logica, i formati dei dati e le descrizioni delle interfacce. Il DS include inoltre le specifiche di configurazione e di progettazione hardware e software. L’FS viene redatto sulla base dell’URS e di eventuali documenti di proposta e costituisce la base per i test di funzionalità. La Qualificazione del Progetto (DQ) comporta la valutazione della documentazione di progetto per verificare se il sistema sia stato progettato in conformità alle norme GMP/GAMP.
- Qualificazione dei fornitori (SQ): Valuta se il fornitore sia in grado di offrire un prodotto o un servizio di alta qualità, di soddisfare i requisiti normativi, di disporre di procedure di qualità adeguate e di gestire l'implementazione, l'assistenza e gli aggiornamenti.
- Qualificazione dell'installazione (IQ): Verifica l'installazione e la configurazione documentate di tutti i componenti del sistema, sia hardware che software, in conformità alle specifiche. Ciò comprende la verifica della corretta installazione e configurazione.
- Qualificazione operativa (OQ): Conferma che il sistema funziona come descritto nelle specifiche funzionali. L’OQ verifica le funzioni più critiche del sistema, in particolare quelle relative alla gestione dei dati critici, e comprende risultati di test sia positivi che negativi. Dovrebbe includere la verifica dei requisiti normativi relativi alle registrazioni e alle firme elettroniche. L’OQ viene solitamente eseguito in un ambiente di validazione.
- Qualificazione delle prestazioni (PQ): Verifica e documenta che i requisiti dell'utente siano soddisfatti. I test PQ verificano il processo complessivo gestito dal sistema, come definito nell'URS. I test PQ vengono spesso eseguiti nell'ambiente di produzione utilizzando dati reali.
- Matrice di tracciabilità (TM): Mappa tutti i requisiti tecnici contenuti nell'URS alle sezioni corrispondenti dei documenti di progettazione e delle procedure di collaudo (IQ/OQ/PQ). Il suo obiettivo è verificare che il sistema soddisfi tutti i requisiti definiti nell'URS. Dimostra la correlazione tra i requisiti degli utenti e i test eseguiti con esito positivo.
- Rapporto di sintesi sulla convalida (VSR): Documento redatto al termine del processo di convalida che riassume tutte le attività pianificate e i risultati attesi. Esso analizza i dati raccolti, riporta i risultati delle prove (comprese le non conformità), conferma che le attività siano state eseguite come pianificato, valuta i risultati delle prove rispetto ai criteri di accettazione e attesta chiaramente che il sistema è stato verificato e rilasciato per l’uso operativo. La matrice di tracciabilità è solitamente inclusa come allegato.
In conclusione
La convalida viene effettuata da diversi ruoli, tra cui il responsabile del processo (incaricato del processo aziendale, della revisione dei documenti di convalida e della gestione delle modifiche), il responsabile del sistema (incaricato delle questioni tecniche, dell’infrastruttura e dell’approvazione delle fasi), l’unità di qualità (incaricata delle questioni relative alla qualità, della revisione e dell’approvazione di risultati specifici e della garanzia della conformità), il responsabile di progetto (responsabile generale della consegna della soluzione e della revisione dei risultati) e il fornitore (che provvede all’implementazione del sistema, ai servizi di consulenza e ai test).
La convalida non è solo un'attività una tantum da svolgere in fase di implementazione. È fondamentale anche mantenere lo stato convalidato durante il ciclo di vita operativo del sistema e fino alla sua fase di dismissione. Le attività in queste fasi includono il passaggio di consegne, la gestione del supporto, il monitoraggio delle prestazioni, la gestione degli incidenti, le azioni correttive e preventive (CAPA), la gestione delle modifiche, le riparazioni, la revisione periodica, il backup e il ripristino, la continuità operativa, la gestione della sicurezza, l’amministrazione del sistema, la migrazione dei dati e la dismissione/smaltimento del sistema.
Da sapere! È possibile implementare sistemi informatizzati come l’OEE nell’industria farmaceutica senza validazione, a supporto di sistemi locali non critici. Per saperne di più, leggi qui: Come implementare un sistema di monitoraggio OEE senza validazione in 3 mesi? - Caso di studio.
Vedi anche:
