制药行业的系统验证是一项至关重要的流程,旨在确保计算机化系统适合其预期用途,并符合现行监管要求。这是 cGMP(现行良好生产规范)的一项强制性要求,对于管理制成品的质量至关重要。 任何可能影响患者安全、产品质量和数据完整性的计算机化系统,都必须经过适当的验证。.
继续阅读或收听我们的AI播客:
验证旨在以高效且有效的方式,在现有行业最佳实践的基础上进一步完善。这包括通过以下方式进行论证: 有据可查的证据 确保每个计算机化系统能够始终如一地产生预期结果。该行业中指导验证工作的关键监管要求和指南包括 GxP(良好规范)法规、《EudraLex》第 4 卷、 关于计算机化系统的第11号附录、美国FDA《联邦法规汇编》第21卷第11部分(关于电子记录和电子签名),以及ISPE《GAMP指南:符合GxP要求的计算机化系统的基于风险的方法》(GAMP 5)。 例如,GAMP 5 提供了实用的指导,确立了通用术语,并倡导基于良好实践的系统生命周期方法。.
在此背景下,诸如 Accevo 的 MES 或 EBR 系统等计算机化系统,是一组能够共同实现特定功能的软硬件组件。 应用软件应经过验证,而底层IT基础设施则应经过确认。如果计算机化系统取代了人工操作,它不应降低产品质量、过程控制或质量保证水平,也不应增加该过程的总体风险。.
系统验证中的V模型
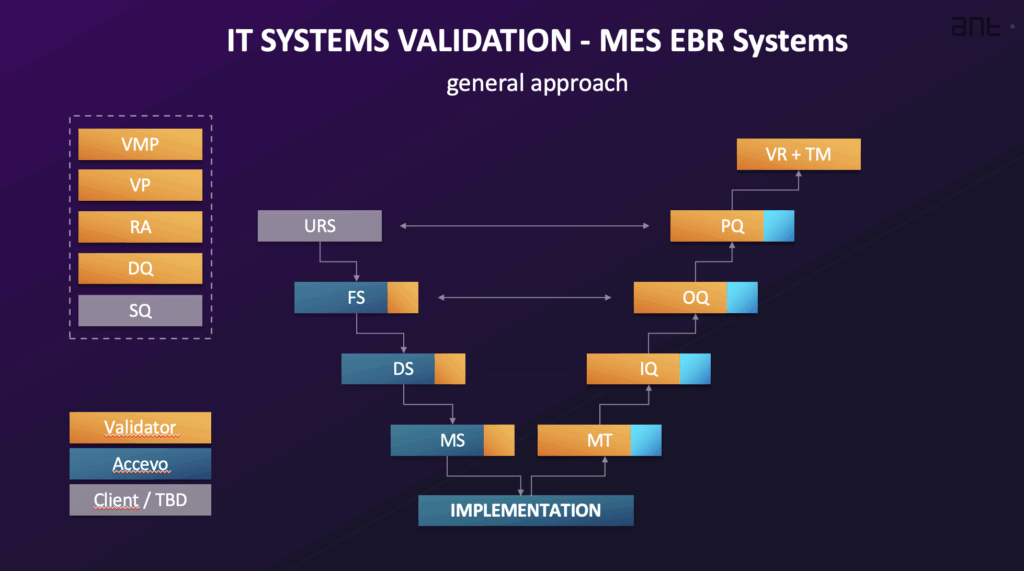
对MES或EBR等计算机化系统进行验证的一般方法是将验证活动与系统的实施相结合,通常遵循以下流程: 系统生命周期. 该生命周期通常包括规划与规格制定、设计与开发、验证、运行和退役等阶段。确认工作的力度应与系统的复杂程度(分类)及其规定预期用途相关的风险(cGxP 关键性)相适应。确认过程通常通过以下方式来描述: V模型.
典型的验证活动及相关文件包括:
- 验证总体规划(VMP): 一份基础性文件,概述了计划开展的验证和确认活动,并界定了验证的范围、框架、质量体系标准、角色与职责、方法以及交付成果。.
- 验证计划(VP): 描述了实施和运行该系统所需的具体活动和交付成果,提供了详细规划,界定了职责,并列出了必要的文件。它证明了验证活动将是有条不紊且受控的。.
- 用户需求规格说明书(URS): 记录业务对系统控制流程的需求和要求。该文件明确了系统必须执行的任务。 《用户需求规范》(URS)包括一般性要求、监管要求(如数据完整性、审计追踪和安全性等)以及功能/流程要求。该规范应列出使用电子记录和电子签名且具有监管影响的地点清单。各项要求均应具有唯一标识。.
- 风险分析(RA): 一种系统化的流程,通常采用基于 GAMP 5 建议的简化 FMEA(失效模式与影响分析)等方法,用于在系统生命周期内对风险进行评估、控制、沟通和审查。该流程评估系统的 GxP 相关性、数据完整性以及对质量流程的影响,包括制定纠正措施。 确认活动通常基于风险分析的结论展开。.
- 功能规范(FS)和软件/硬件设计规范(DS): 功能规范(FS)描述了用于满足用户需求规范(URS)中定义的要求的系统功能和模块。设计规范(DS)记录了系统的构建方式,包括结构、算法、逻辑、数据格式以及接口说明。 设计规范(DS)还包含配置以及硬件/软件设计规范。功能规范(FS)基于用户需求规范(URS)及任何提案文件编制而成,并构成功能测试的基础。设计确认(DQ)涉及对项目文档进行评估,以判断系统是否按照GMP/GAMP规则进行设计。.
- 供应商资格认证(SQ): 评估供应商是否能够提供高质量的产品或服务,是否符合监管要求,是否具备完善的质量管理流程,以及能否有效管理实施、支持和更新工作。.
- 安装确认(IQ): 根据规格要求,验证所有系统组件(包括硬件和软件)的记录在案的安装和配置情况。这包括验证安装和配置是否正确。.
- 运行确认(OQ): 确认系统按《功能规范》中的描述正常运行。操作资格验证(OQ)对系统中最关键的功能(尤其是那些管理关键数据的功能)进行测试,并包含正向和反向测试结果。该验证应包括对电子记录和电子签名的法规要求的测试。操作资格验证通常在验证环境中进行。.
- 性能资格认证(PQ): 验证并记录用户需求是否得到满足。PQ测试针对用户需求规格说明书(URS)中定义的、由系统管理的整体流程进行测试。PQ测试通常在生产环境中使用真实数据进行。.
- 可追溯性矩阵(TM): 将用户需求规范(URS)中的所有技术要求映射到设计文件和测试程序(IQ/OQ/PQ)的相应章节。其目的是验证系统是否满足URS中定义的所有要求。它展示了用户需求与成功执行的测试之间的关系。.
- 验证摘要报告(VSR): 在验证过程结束时发布的文件,概述了所有计划的活动和交付成果。该文件分析所收集的数据,报告测试结果(包括不符合项),确认各项活动已按计划执行,根据验收标准评估测试结果,并明确声明该系统已通过验证并发布投入运行。 可追溯性矩阵通常作为附件附在该文件中。.
由谁来验证?
验证工作由不同角色负责,包括 流程负责人 (负责公司流程、审核确认文件、变更管理),, 系统所有者 (负责技术问题、基础设施、审批阶段),, 质量部门 (负责质量问题,审核/批准特定交付成果,确保合规性),, 项目经理 (全面负责解决方案的交付、审核交付成果),以及 供应商 (提供系统实施、咨询服务和测试)。.
在系统生命周期内保持验证
验证不仅仅是在实施阶段进行的一次性活动。保持 已验证状态 在系统的整个运行周期及退役阶段,相关工作也至关重要。这些阶段的活动包括:移交、支持管理、性能监控、事件管理、纠正和预防措施(CAPA)、变更管理、维修、定期审查、备份与恢复、业务连续性、安全管理、系统管理、数据迁移以及系统退役/处置。.
在此背景下,计算机化系统是指一组共同实现特定功能的软件和硬件组件。应用软件应经过验证,而底层IT基础设施应经过确认。如果计算机化系统取代了人工操作,则不应降低产品质量、过程控制或质量保证水平,也不应增加该过程的总体风险。.
计算机化系统的验证通常采用一种将验证活动与系统实施相结合的方法,通常遵循系统生命周期。该生命周期通常包括规划与规格制定、设计与开发、验证、运行和退役等阶段。 验证工作的投入程度取决于系统的复杂程度(分类)及其指定预期用途相关的风险(cGxP关键性)。验证过程通常采用V模型来描述。.
典型的验证活动及相关文件包括:
- 验证总体规划(VMP): 一份基础性文件,概述了计划开展的验证和确认活动,并界定了验证的范围、框架、质量体系标准、角色与职责、方法以及交付成果。.
- 验证计划(VP): 描述了实施和运行该系统所需的具体活动和交付成果,提供了详细规划,界定了职责,并列出了必要的文件。它证明了验证活动将是有条不紊且受控的。.
- 用户需求规格说明书(URS): 记录业务对系统控制流程的需求和要求。该文件明确了系统必须执行的任务。 《用户需求规范》(URS)包括一般性要求、监管要求(如数据完整性、审计追踪和安全性等)以及功能/流程要求。该规范应列出使用电子记录和电子签名且具有监管影响的地点清单。各项要求均应具有唯一标识。.
- 风险分析(RA): 一种系统化的流程,通常采用基于 GAMP 5 建议的简化 FMEA(失效模式与影响分析)等方法,用于在系统生命周期内对风险进行评估、控制、沟通和审查。该流程评估系统的 GxP 相关性、数据完整性以及对质量流程的影响,包括制定纠正措施。 确认活动通常基于风险分析的结论展开。.
- 功能规范(FS)和软件/硬件设计规范(DS): 功能规范(FS)描述了用于满足用户需求规范(URS)中定义的要求的系统功能和模块。设计规范(DS)记录了系统的构建方式,包括结构、算法、逻辑、数据格式以及接口说明。 设计规范(DS)还包含配置以及硬件/软件设计规范。功能规范(FS)基于用户需求规范(URS)及任何提案文件编制而成,并构成功能测试的基础。设计确认(DQ)涉及对项目文档进行评估,以判断系统是否按照GMP/GAMP规则进行设计。.
- 供应商资格认证(SQ): 评估供应商是否能够提供高质量的产品或服务,是否符合监管要求,是否具备完善的质量管理流程,以及能否有效管理实施、支持和更新工作。.
- 安装确认(IQ): 根据规格要求,验证所有系统组件(包括硬件和软件)的记录在案的安装和配置情况。这包括验证安装和配置是否正确。.
- 运行确认(OQ): 确认系统按《功能规范》中的描述正常运行。操作资格验证(OQ)对系统中最关键的功能(尤其是那些管理关键数据的功能)进行测试,并包含正向和反向测试结果。该验证应包括对电子记录和电子签名的法规要求的测试。操作资格验证通常在验证环境中进行。.
- 性能资格认证(PQ): 验证并记录用户需求是否得到满足。PQ测试针对用户需求规格说明书(URS)中定义的、由系统管理的整体流程进行测试。PQ测试通常在生产环境中使用真实数据进行。.
- 可追溯性矩阵(TM): 将用户需求规范(URS)中的所有技术要求映射到设计文件和测试程序(IQ/OQ/PQ)的相应章节。其目的是验证系统是否满足URS中定义的所有要求。它展示了用户需求与成功执行的测试之间的关系。.
- 验证摘要报告(VSR): 在验证过程结束时发布的文件,概述了所有计划的活动和交付成果。该文件分析所收集的数据,报告测试结果(包括不符合项),确认各项活动已按计划执行,根据验收标准评估测试结果,并明确声明该系统已通过验证并发布投入运行。 可追溯性矩阵通常作为附件附在该文件中。.
归根结底
验证工作由不同角色负责,包括流程负责人(负责公司流程、审核验证文件、变更管理)、 系统负责人(负责技术问题、基础设施、审批各阶段工作)、质量部门(负责质量问题、审查/批准具体交付成果、确保合规性)、项目经理(全面负责解决方案的交付、审查交付成果)以及供应商(提供系统实施、咨询服务和测试)。.
验证不仅仅是在实施阶段进行的一次性活动。在系统运行生命周期内以及直至退役阶段,保持已验证的状态同样至关重要。 这些阶段的活动包括:移交、支持管理、性能监控、事件管理、纠正预防措施(CAPA)、变更管理、维修、定期审查、备份与恢复、业务连续性、安全管理、系统管理、数据迁移以及系统退役/处置。.
值得了解!在制药行业,有可能在无需验证的情况下实施OEE等计算机化系统,以支持本地非关键系统,更多详情请参阅此处: 如何在 3 个月内实施无需验证的 OEE 监测系统?- 案例研究。
另请参阅:
